真菌基因组Denovo结题报告(成平际信息)
一、项目概况
本项目针对目标真菌菌株开展基因组Denovo测序与组装,旨在获得高质量的真菌基因组完成图/精细图,明确基因组大小、重复序列特征、基因结构及功能注释信息,为后续的遗传进化分析、功能基因挖掘及次级代谢产物合成通路研究提供数据基础。成平际信息承担本项目的测序、组装、注释与分析工作,并提交结题报告。
二、材料与方法
- 测序策略:采用“二代Illumina短读长 + 三代PacBio/Nanopore长读长”联合测序策略。二代数据用于碱基纠错与质量评估,三代数据用于跨重复区组装与挂载。同时构建Hi-C文库,用于辅助contig挂载至染色体水平。
- 文库构建与测序:提取高分子量基因组DNA,构建PacBio HiFi或Nanopore文库及Illumina PE150文库;Hi-C样本经交联、酶切、连接后建库。测序由成平际信息完成,数据质量经FastQC/NanoPlot评估。
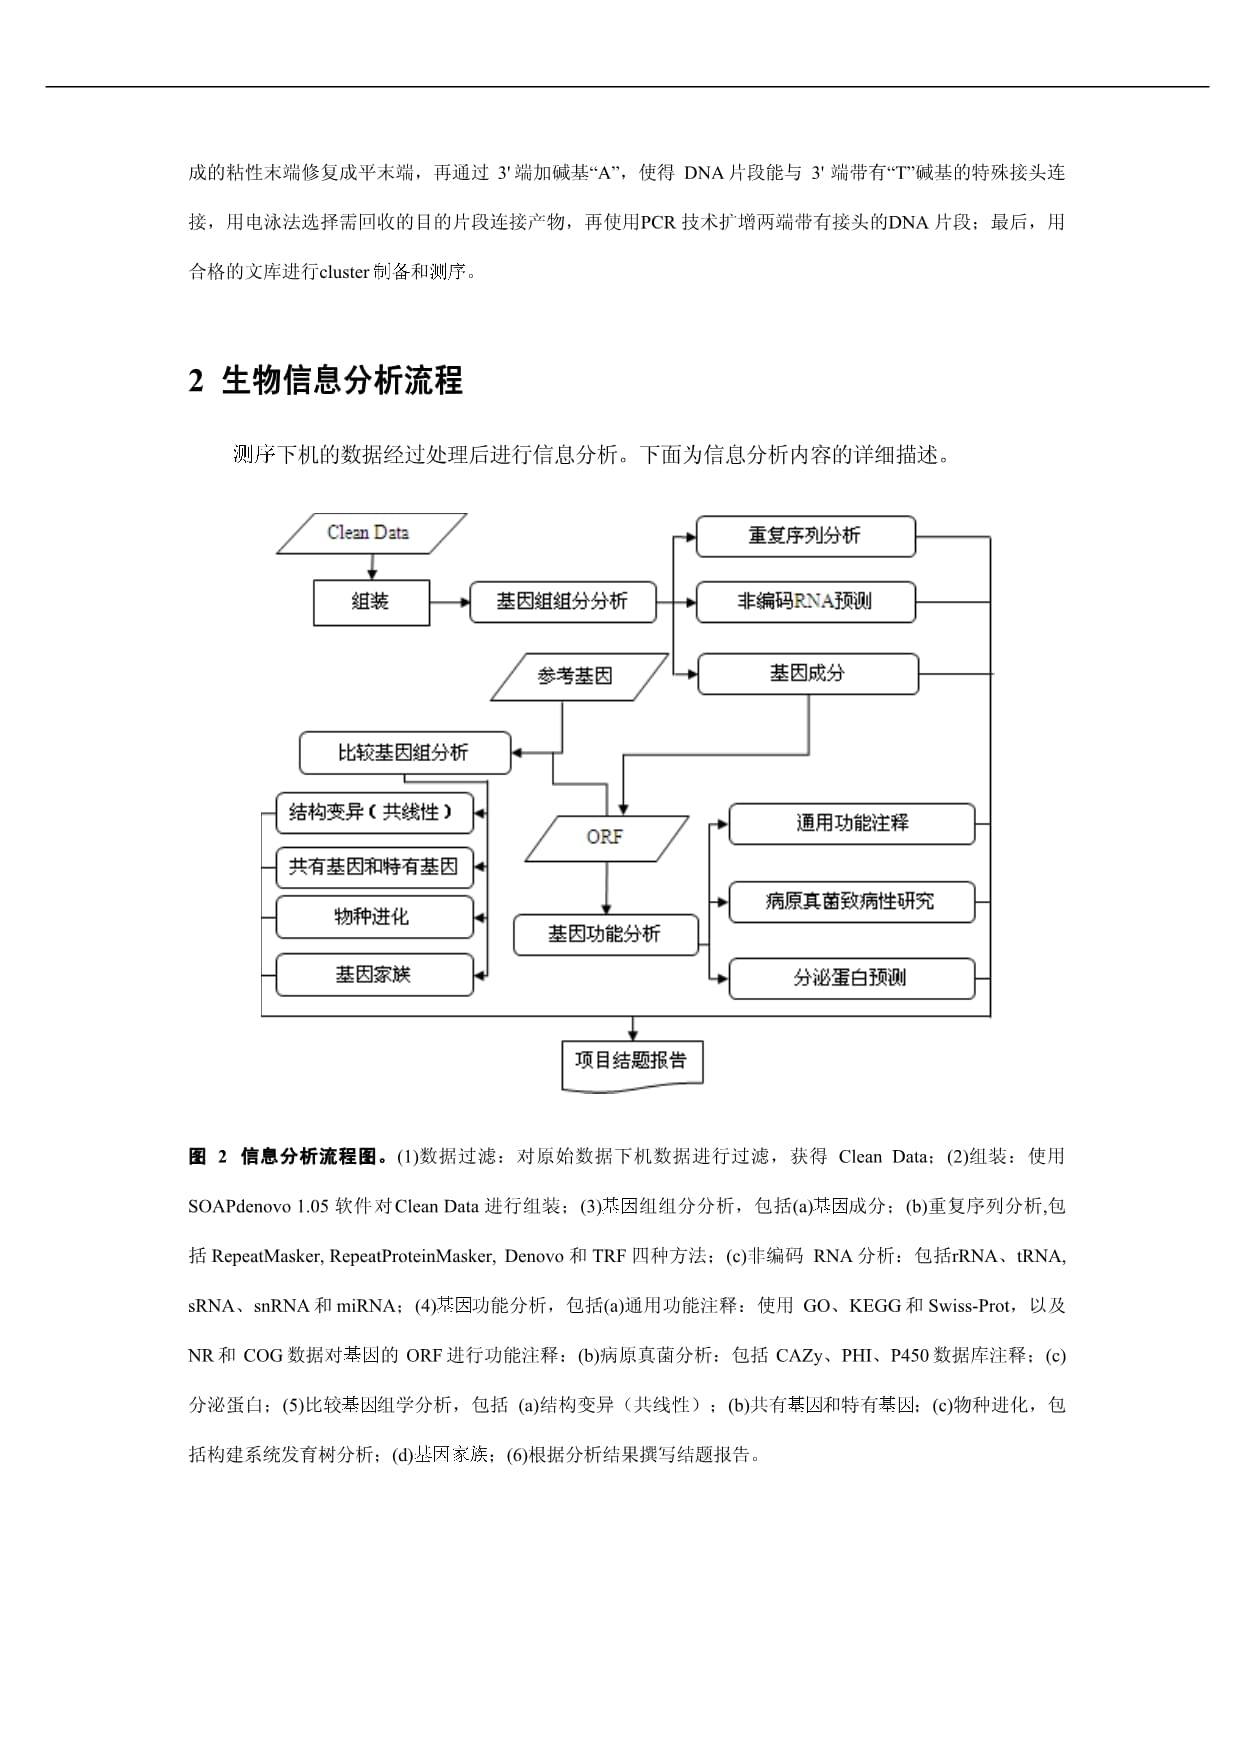
- 组装流程:使用Flye/Hifiasm等组装软件获得contig,利用Racon/Pilon进行纠错打磨,再借助Hi-C数据通过Juicer/3D-DNA进行染色体挂载与挂载质量评估。
- 注释流程:采用从头预测、同源比对与转录组辅助预测相结合的策略进行基因结构注释;重复序列采用RepeatMasker/RepeatModeler注释;功能注释基于NR、Swiss-Prot、GO、KEGG、KOG、Pfam等数据库比对完成。
三、结果与分析
- 测序数据统计:二代数据Q30比例≥90%,三代HiFi reads平均长度≥10 kb,总数据量满足≥100×基因组覆盖深度;Hi-C有效接触对比例满足挂载要求。
- 组装结果:获得真菌基因组组装草图,contig N50≥1 Mb(视基因组复杂度而定),组装完整度BUSCO评估≥95%(真菌保守单拷贝基因集),基因组大小与文献/近缘种预期一致,重复序列占比及GC含量统计完整。若达到染色体水平,则说明挂载率与染色体条数一致性。
- 注释结果:预测蛋白编码基因数量及平均基因长度、外显子数量分布合理;重复序列分类统计;非编码RNA(tRNA、rRNA、snRNA等)鉴定;功能注释基因占比≥85%,KEGG通路富集与GO分类结果清晰。
- 比较基因组分析(若涉及):与近缘真菌物种进行共线性分析、基因家族扩张收缩分析、系统发育树构建,明确目标菌株的分类地位与进化关系。
四、质控与结论
项目数据质控各项指标均达到成平际信息交付标准:测序数据质量合格、组装完整度与连续性良好、注释覆盖度满足后续研究需求。综合评估表明,本次真菌基因组Denovo项目获得了高质量的基因组组装与注释结果,可作为该真菌后续功能研究、比较基因组学及次级代谢产物基因簇挖掘的可靠基础数据。
五、交付内容清单
- 原始测序数据(fastq)及质控报告;
- 基因组组装序列(fasta)及组装统计与BUSCO评估结果;
- 基因结构注释文件(gff3)、蛋白序列(faa)、CDS序列;
- 重复序列注释文件及统计;
- 功能注释结果与统计图表;
- 项目结题报告(本文档)及分析结果汇总。
六、备注
本报告所述阈值与结果以实际项目数据为准;若用户提供的菌株基因组复杂度过高或杂合度较大,需在项目中补充相应分析(如 purging haplotigs、分型组装等),最终以成平际信息质控标准与专家审核结论为依据。
如若转载,请注明出处:http://www.selgodv.com/product/16.html
更新时间:2026-11-01 12:55:17